Farmacologia geral na anestesia: cinética, dinâmica e interações
O essencial
- Débito cardíaco muito baixo reduz a depuração dos fármacos de alta extração. No choque ou na raquianestesia total, cai a depuração hepática de propofol, fentanil, sufentanil, cetamina, meperidina, lidocaína e bupivacaína.1
- Meia-vida contexto-sensível depende do tempo de infusão. É o tempo para a concentração plasmática cair 50% depois que você desliga a bomba, e muda conforme a duração da infusão.1
- Menos proteína, mais fármaco livre. Hipoproteinemia e deslocamento da albumina ou da α1-glicoproteína ácida aumentam a fração livre que chega ao sítio efetor.1
- Algumas misturas inativam o fármaco antes de chegar ao paciente. Tiopental e lidocaína na mesma seringa formam precipitado leitoso inativo.1 O bicarbonato de sódio inativa a adrenalina.1
- No obeso, opioide e bloqueador neuromuscular pelo peso ideal. Calcular pelo peso real leva à superdosagem.1
Duas perguntas diferentes
Farmacocinética trata de absorção, distribuição, depuração e excreção. Farmacodinâmica trata da resposta do organismo ao fármaco, que depende sobretudo da concentração nos receptores.1 Na prática, a primeira explica quanto do fármaco chega ao alvo e por quanto tempo fica. A segunda explica o que acontece quando ele chega.
Quase todo problema de dose na sala cai numa dessas duas perguntas. O paciente em choque que demora a acordar é um problema cinético. O paciente que precisou de menos halogenado porque recebeu hipnótico ou opioide venoso é um problema dinâmico.1
Absorção e biodisponibilidade
Biodisponibilidade é a quantidade de fármaco que chega inalterada à circulação sistêmica depois de absorvida. A via venosa é a única com biodisponibilidade de 100%.1
A absorção favorece a forma não ionizada, que é mais lipossolúvel. Quanto de cada forma existe depende do pH do meio e do pKa, o pH em que metade do fármaco está ionizada.1
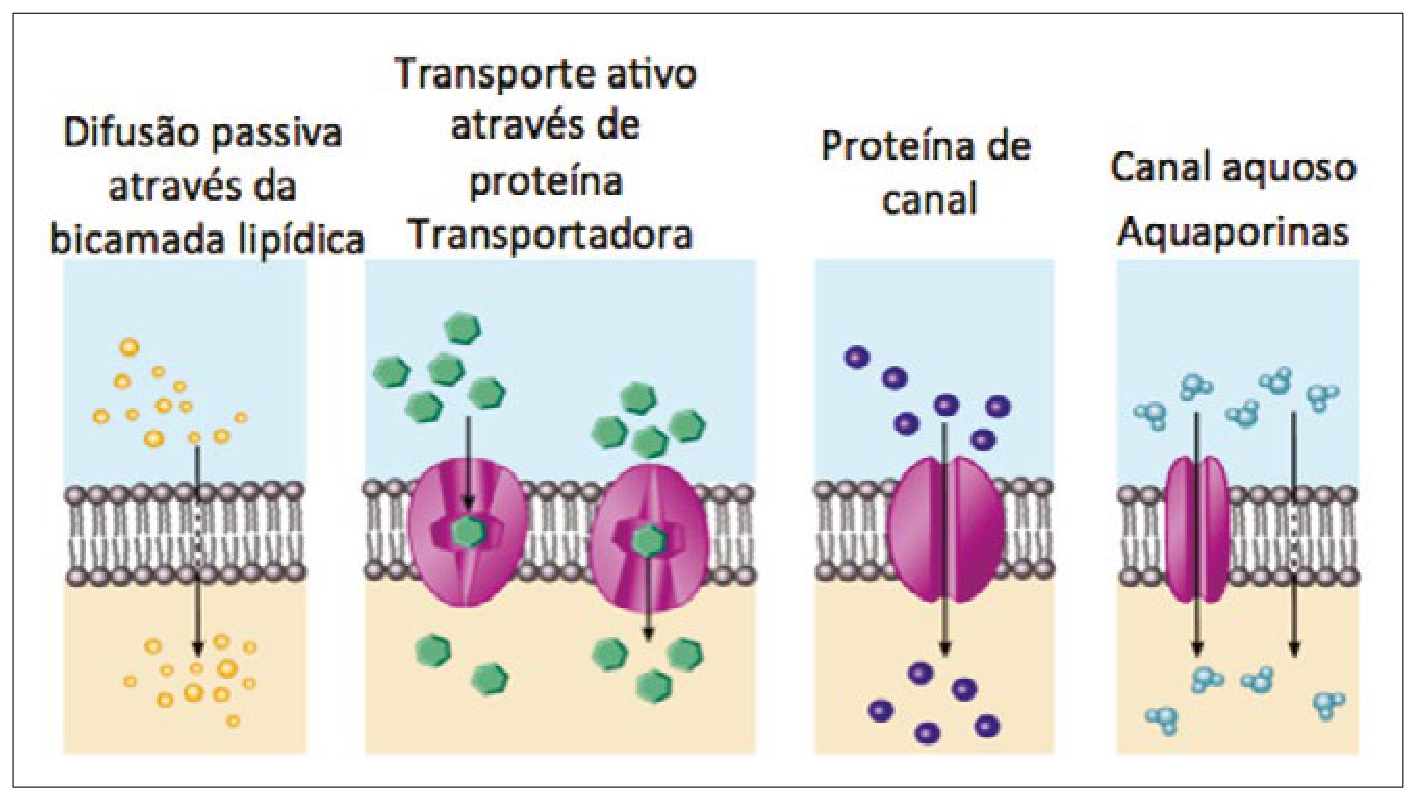
Pela boca, a absorção depende do esvaziamento gástrico e do metabolismo de primeira passagem: o fármaco segue pela veia porta e é metabolizado no fígado antes de chegar à circulação sistêmica. A via sublingual escapa dessa primeira passagem.1
Você usa interação de absorção de propósito todos os dias: adrenalina junto com o anestésico local reduz a absorção do anestésico.1
Distribuição e volume de distribuição
O volume de distribuição descreve quanto o fármaco se espalha pelos tecidos e depende da fração livre, da solubilidade e do grau de ionização. No modelo bicompartimental, o compartimento central é o intravascular e o periférico é o resto do corpo. Tecidos com muito fluxo sanguíneo entram em equilíbrio com o plasma mais rápido.1
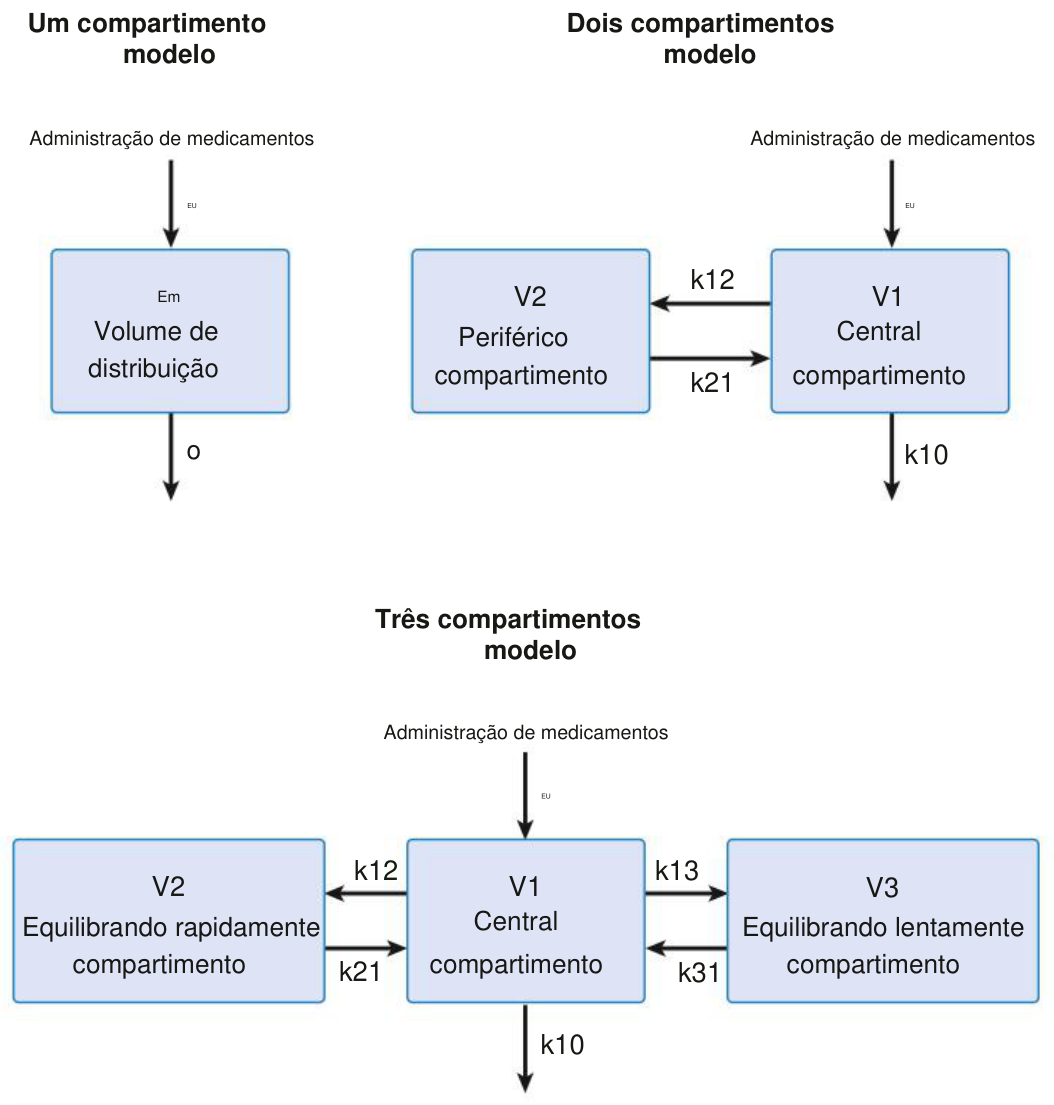
O corpo do paciente muda esse volume. Crianças têm volume de distribuição maior para todos os fármacos, pela maior proporção de água e gordura. Idosos e obesos têm mais gordura e volume maior só para os fármacos lipossolúveis.1
Fármacos lipossolúveis se acumulam na gordura e voltam depois ao SNC, o que causa a "ressaca" após o despertar, como com o tiopental.1
Fração livre
Só o fármaco livre age. Na hipoproteinemia, a fração livre sobe e mais fármaco alcança o sítio efetor. O mesmo ocorre quando um fármaco desloca outro da proteína: ácidos competem pela albumina e bases pela α1-glicoproteína ácida.1
Do plasma ao alvo: ke0
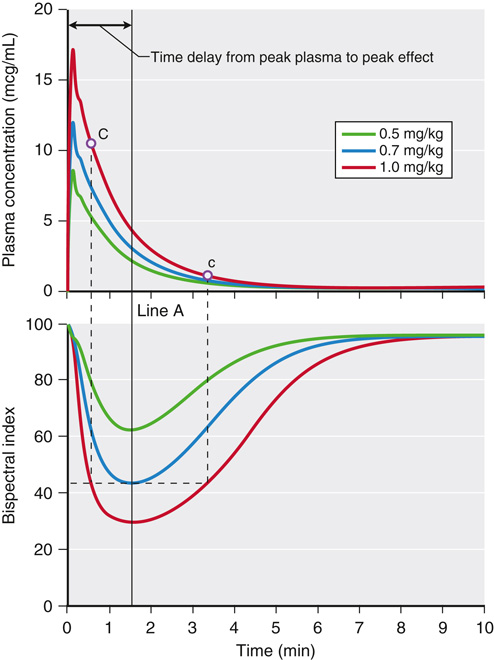
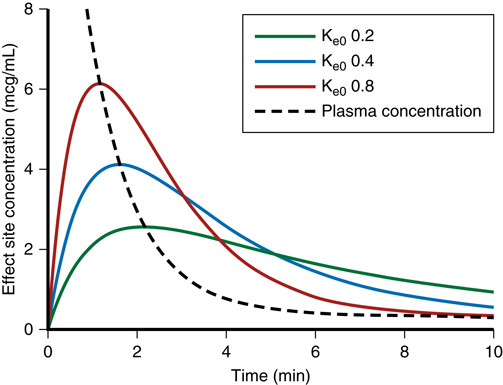
A concentração no plasma não é a concentração no cérebro. O ke0 é a constante que descreve o equilíbrio entre plasma e sítio efetor. Ele depende do débito cardíaco, do fluxo para o órgão efetor e da taxa de transferência, e o t½ke0 é o tempo para chegar a 50% desse equilíbrio.1
Depuração e o fígado
Depuração é a remoção do fármaco do sangue por unidade de tempo, por distribuição, biotransformação e excreção. Para manter uma concentração estável numa infusão, a taxa é o produto da concentração desejada pela depuração (TI = CEE × Cl).1
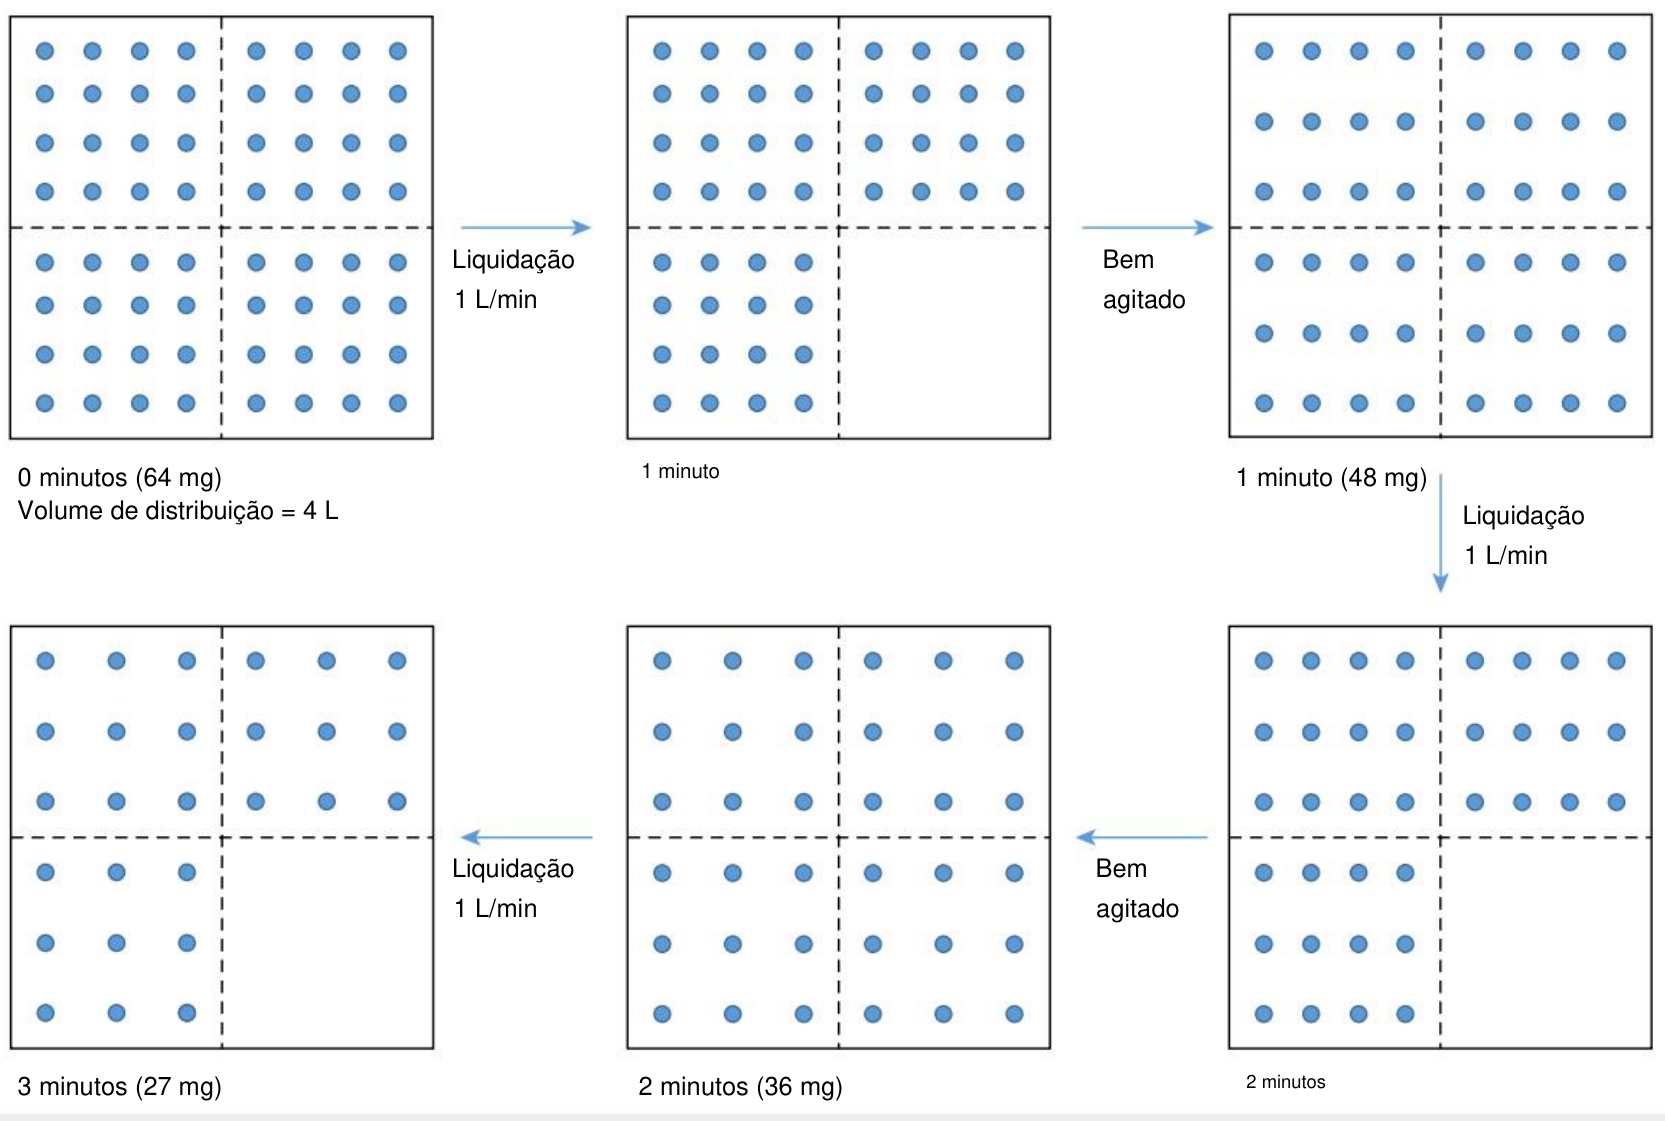
O fígado é o principal órgão de biotransformação, com fase I (oxidação, redução, hidrólise) e fase II (conjugação). O citocromo P450 é o grupo enzimático mais importante, e anticonvulsivantes e etanol o induzem, acelerando a biotransformação.1
Alta extração: o fluxo manda
Se a razão de extração é próxima de 1, o fígado remove quase tudo o que chega, e a depuração passa a depender do fluxo sanguíneo hepático. Cai a perfusão, cai a depuração. Se a extração é menor, a depuração fica limitada pela capacidade das enzimas.1
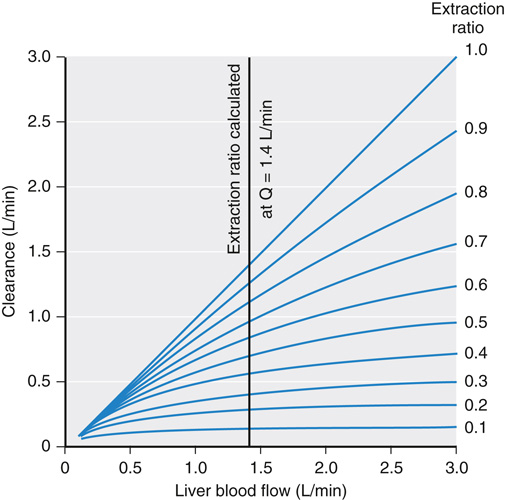
No choque ou na raquianestesia total, o débito cai muito e a depuração hepática dos fármacos de alta extração diminui: bupivacaína, cetamina, fentanil, lidocaína, meperidina, propofol e sufentanil. Se a hipotensão após raquianestesia evolui com queda acentuada do débito cardíaco, essa lista importa.1
Rim e urina
Os transportadores da secreção tubular podem saturar, e fármacos que usam essa via, dados juntos, podem ter a eliminação atrasada. O pH urinário também interfere: o bicarbonato de sódio aumenta a eliminação do fenobarbital, que é ácido, porque a dissociação maior o torna mais hidrossolúvel.1
Halogenados
A biotransformação hepática dos halogenados varia muito: halotano 20%, sevoflurano 3%, enflurano 2%, isoflurano 0,2% e desflurano 0,02%.1 Mais detalhes no post de anestésicos inalatórios.
Meia-vida e meia-vida contexto-sensível
Meia-vida é o tempo para a concentração cair 50%, por distribuição, depuração ou excreção. A eliminação praticamente completa leva cerca de cinco meias-vidas de eliminação.1
A meia-vida contexto-sensível é o tempo para a concentração plasmática cair 50% depois de interromper a infusão, e ela muda com o tempo que a infusão durou. Depois de duas ou de oito horas de infusão do mesmo fármaco, esse tempo não é o mesmo.1
Criança de 6 anos vai receber bloqueio com bupivacaína racêmica. Antes, recebeu diazepam como pré-medicação. Qual interação farmacocinética aumenta o risco de toxicidade nesse caso?
Farmacodinâmica: o que acontece no receptor
Afinidade é a tendência do fármaco de se ligar ao receptor. Agonistas parciais ativam o receptor em menor grau e produzem efeito menos intenso.1
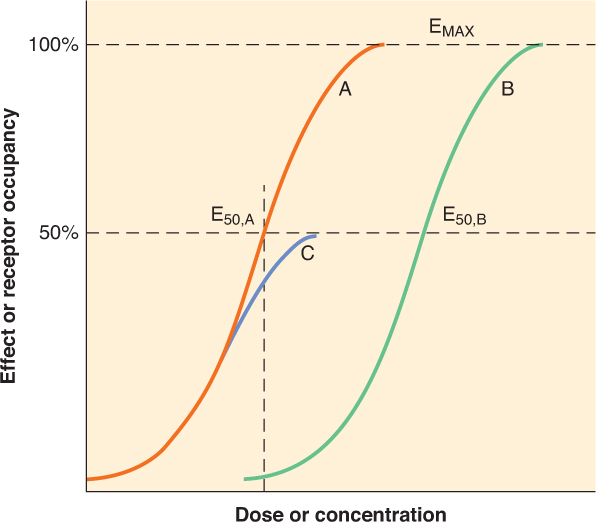
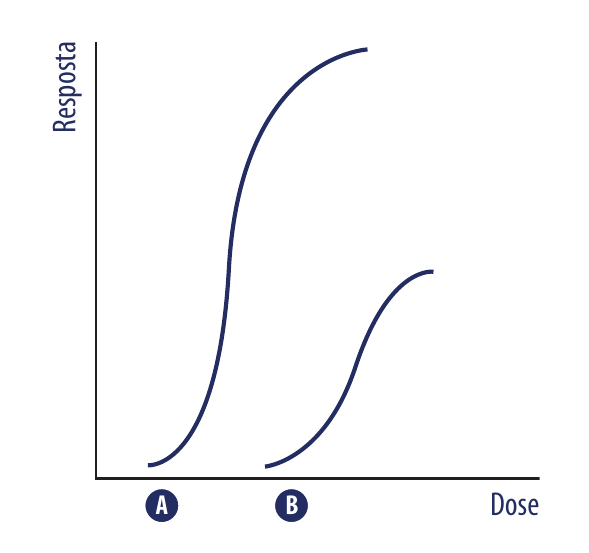
Potência e eficácia são coisas separadas. Potência é a concentração que produz 50% do efeito máximo, a CE50. Eficácia é a capacidade de aumentar o efeito quando você aumenta a dose. Um fármaco pode ser mais potente e menos eficaz que outro.1
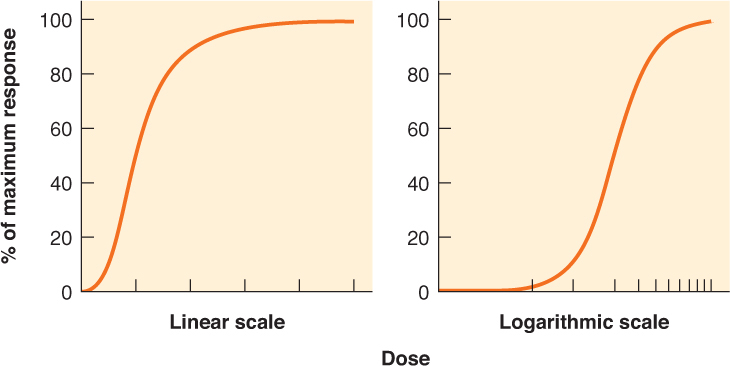
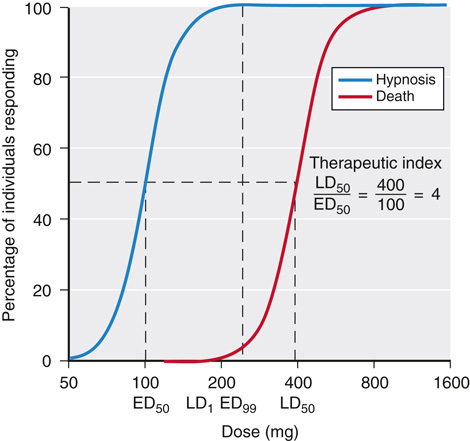
O índice terapêutico é a razão entre DL50 e DE50, e quanto maior, mais seguro o fármaco. As interações mais graves acontecem com fármacos de índice estreito ou nível sérico alto, principalmente em pacientes descompensados.1
Antagonismo
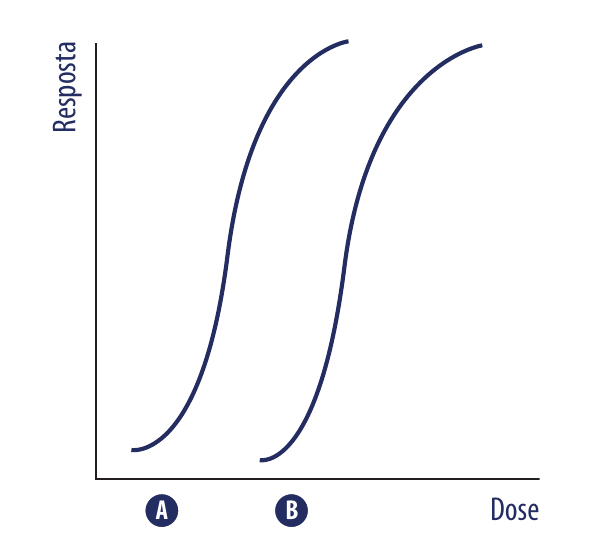
No antagonismo reversível, aumentar a dose do agonista mantém o efeito. No irreversível, a curva dose-resposta vai para a direita e o efeito máximo fica impedido. No antagonismo químico, o antagonista se liga ao outro fármaco e o inativa antes do receptor.1
Quando a resposta cai de repente, chama-se taquifilaxia. Se cai devagar, tolerância.1
Combinações
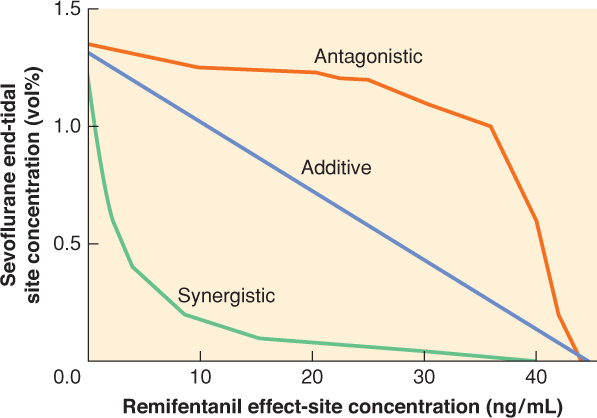
Sinergismo é um efeito maior que a soma dos efeitos isolados. Aditivo é igual à soma. A isobola de 50% reúne as combinações de doses de dois fármacos com 50% de chance de produzir o efeito estudado. Na anestesia balanceada, todos os hipnóticos e analgésicos venosos potencializam os halogenados e reduzem a CAM.1
Interações que aparecem na sala
Na seringa: tiopental (pH 10,8) com lidocaína (pH 5,6) forma precipitado leitoso inativo. Na parada cardíaca intraoperatória com acidose, lembre que o bicarbonato inativa a adrenalina.1
No metabolismo: o fluconazol inibe o CYP3A4 e potencializa o midazolam, e o ritonavir potencializa o fentanil. A erva-de-são-joão faz o contrário, induz o CYP3A4 e pode acelerar o metabolismo de alfentanil, midazolam e lidocaína. Tranilcipromina (IMAO-A) com meperidina pode levar ao coma, pelo aumento da meia-vida da normeperidina.1
No bloqueio neuromuscular: fármacos com ação anticolinesterásica aumentam a meia-vida da succinilcolina e do mivacúrio, com risco de apneia prolongada.1 Na pré-eclâmpsia, o sulfato de magnésio potencializa os bloqueadores neuromusculares.1
No coração: o halotano aumenta a sensibilidade β1 do miocárdio às catecolaminas, com relatos de arritmias fatais com adrenalina ou cocaína. Suspender o propranolol antes da cirurgia deixa o miocárdio hiper-responsivo, com taquiarritmias e isquemia.1
Os fármacos A e B agem no mesmo receptor. A tem CE50 menor que a de B, mas, mesmo em doses altas, produz um efeito máximo menor que o de B. Qual afirmação está correta?
Para ver esses conceitos aplicados a cada fármaco, revise as drogas essenciais do R1.
Referências
- 1Manica J, organizador. Anestesiologia: princípios e técnicas. 4ª ed. Porto Alegre: Artmed; 2018. Cap. 18, Princípios de farmacologia (Pires OC); Cap. 84, Interações medicamentosas em anestesia (Vale NB). (p. 227 a 230, 1378 a 1380, 1382 a 1384, 1388, 1392, 1397)
- 2Bagatini A, Cangiani LM, Carneiro AF, Nunes RR, editores. Bases do Ensino da Anestesiologia. Rio de Janeiro: Sociedade Brasileira de Anestesiologia; 2016. Ponto 11, Farmacologia Geral. (Figura 11.1)
- 3Gropper MA, editor. Miller's Anesthesia. 10th ed. Philadelphia: Elsevier; 2025. (Figuras 16.8 e 16.11)
- 4Barash PG, Cullen BF, Stoelting RK, Cahalan MK, Stock MC, Ortega R, et al., editors. Clinical Anesthesia. 9th ed. Philadelphia: Wolters Kluwer; 2024. Chapter 11, Basic Principles of Clinical Pharmacology. (Figuras 11.10, 11.11, 11.29)
Conteúdo educacional. Não substitui os protocolos da sua instituição, a supervisão do preceptor nem o julgamento clínico à beira do leito.